Синдромът на Уаарденбург е група редки генетични състояния, налични от раждането, при които се променя цветът на косата, кожата и очите и може да има сензоневрална загуба на слуха. Няма лечение, което да махне генния вариант, но слухът се подпомага със слухов апарат или кохлеарен имплант, а продължителността на живота обикновено остава нормална.
Родителският страх е най-често дали детето ще остане глухо. Загубата идва от вътрешното ухо и не засяга всеки човек със синдрома: при тип 1 я има при около половината, а при тип 2 при повечето. Състоянието обяснява от 2 до 5% от вродената загуба на слуха и се среща при около 1 на 40 000 души.
Четирите типа се разделят по лицето, ръцете и червата. При тип 1 вътрешните ъгли на клепачите са изместени навън, а индекс W над 1,95 подкрепя тази находка. Систематичен преглед от 2023 г. върху 179 души и метаанализ от 2024 г. със 132 души със синдрома срещу 815 контроли показват, че след кохлеарен имплант слухът и речта се възстановяват сходно с другите деца с вродена глухота.
Какво представлява синдромът на Уаарденбург
Синдромът носи името на холандския офталмолог Петрус Йоханес Уаарденбург, който описва връзката между различен цвят на очите и глухота през 1951 г. Той е вроден: признаците са заложени преди раждането, дори когато бял кичур или слаб слух се забележат по-късно. Продължителността на живота е нормална, а мъжете и жените са засегнати приблизително еднакво. В литературата са описани поне 1 400 случая.
Общата оценка е около 1 на 40 000 души. Клиничен обзор от май 2025 г. дава около 1 на 42 000 в света и около 1 на 212 000 в Нидерландия. За България отделно число в тези източници няма.
В основата е нарушение в развитието на клетките от нервния гребен още докато ембрионът се развива. От тях произлизат меланоцитите, които правят пигмента меланин. Меланинът оцветява кожата, косата и ириса и е нужен на вътрешното ухо: междинни клетки от същия произход изграждат съдовата ивица на охлюва. Когато тези клетки не мигрират или не узреят, се появяват светли петна, необичаен цвят на очите и сензоневрална загуба на слуха. Вариантът в гена е налице от зачеването. Контакт, храна или инфекция след раждането не го създават.
Качеството на живота зависи от слуха, от червата при тип 4 и от това колко рано започне подкрепата на речта. Един и същ вариант не дава един и същ ход при всеки човек в семейството.
По какво се различават четирите типа
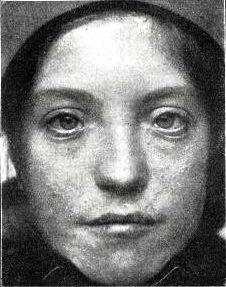
Типовете споделят пигмента и възможната загуба на слуха, а се разделят по очите, ръцете и червата. Тип 1 и тип 2 са най-честите. Тип 3 и тип 4 са редки. Тип 1 и тип 3 се дължат на вариант в гена PAX3 и имат изместени навън вътрешни ъгли на клепачите. Тип 2 няма това изместване. Тип 3 добавя промени в ръцете и раменете и понякога се нарича синдром на Клайн-Уаарденбург. Тип 4 добавя болест на Хиршпрунг и се нарича още синдром на Уаарденбург-Шах.
Очите, които изглеждат широко раздалечени, не означават непременно, че зениците стоят далеч една от друга. Навън са изместени вътрешните ъгли на клепачите. Това е дистопия на кантусите. Лекарят мери три разстояния в милиметри: между вътрешните ъгли, между зениците и между външните ъгли, после смята индекс W. Стойност над 1,95 подкрепя дистопията в критериите за тип 1. Ако средният индекс в семейството е под 1,95, по-вероятната диагноза е тип 2.
Прагът не важи еднакво за всяко население. В японска серия от 2019 г., цитирана в GeneReviews от 2022 г., 61% от хората с индекс над 1,95 са имали вариант в MITF, SOX10 или EDNRB, а не в PAX3. Индексът не замества генетичния тест.
| Признак | Тип 1 | Тип 2 |
|---|---|---|
| Сензоневрална загуба на слуха | 47–58 % | 77–80 % |
| Различен цвят на ирисите | 15–31 % | 42–54 % |
| Светлосини ириси с малко пигмент | 15–18 % | 3–23 % |
| Бял кичур | 43–48 % | 16–23 % |
| Посивяване преди 30-годишна възраст | 23–38 % | 14–30 % |
| Светли петна по кожата | 22–36 % | 5–12 % |
| Висок корен на носа | 52–100 % | 0–14 % |
| Вежди, събрани към средата | 63–73 % | 7–12 % |
Процентите са от клинични серии, обобщени в GeneReviews от 2022 г. по данни от 1995, 2003 и 2008 г. Те показват колко често се среща белегът, а не колко тежко протича той у отделния човек. В едно семейство едно дете може да има дълбока глухота, а родител със същия вариант само бял кичур.
Колко често се губи слухът
Слухът отслабва, защото страда охлювът или пътят на сигнала към мозъка, а не тъпанчето и не ушната кал. Загубата е сензоневрална. При тип 1 тя е вродена, обикновено не напредва и най-често е двустранна и дълбока, над 100 dB. Кое ухо е по-засегнато, варира и между семейства, и между братя и сестри.
Сензоневрална загуба на слуха има при 47 до 58% от хората с тип 1 и при 77 до 80% от хората с тип 2 според GeneReviews от 2022 г.. Систематичен преглед от 2016 г. на 73 статии и 417 пациента намира загуба на слуха при 71%, почти винаги двустранна и сензоневрална: 52,3% при тип 1, 91,6% при тип 2, 57,1% при тип 3 и 83,5% при тип 4. И в двата източника тип 2 е по-често свързан със загуба на слуха, отколкото тип 1.
В генетичната справка на MedlinePlus се посочва, че част от хората чуват нормално и че умерена до дълбока загуба може да е в едното или в двете уши. Публикация от 2024 г. отбелязва, че при тип 2 загубата напредва при около 70% и няма типична форма на аудиограмата. Затова при тип 1, след като степента е измерена, повторна аудиограма обикновено не се прави рутинно. При тип 2 графикът на контролите го определя УНГ лекарят.
Генът ориентира за слуха по-точно от самия номер на типа. В прегледа от 2016 г. загуба на слуха има при 96,5% от хората с вариант в SOX10 и при 89,6% от хората с вариант в MITF. Работата върху имплантите от 2023 г. добавя, че при PAX3 е засегната над половината, а при SOX10 глухотата по-често е вродена и дълбока, докато при MITF дълбока е при около 60%. Няма установена връзка между точния вид на варианта в PAX3 и това дали слухът ще липсва.
Част от хората имат и световъртеж, замайване или нестабилно равновесие, дори когато чуват. Засегнат може да е вестибуларният апарат, не само охлювът. Такъв симптом се съобщава на УНГ лекаря.
Как се променят косата, кожата и очите
Цветът се мени на петна и кичури, а остротата на зрението при тип 1 остава като при останалите хора. Повечето хора с тип 1 имат или бял кичур, или посивяване преди 30-годишна възраст. При тип 2 белият кичур е по-рядък, а различният цвят на очите е по-чест.
Кичурът може да е налице при раждането или да се появи в юношеството, обикновено по средата на челото, но и на друго място. С времето белите косми могат да потъмнеят отново. Същият липсващ пигмент засяга вежди и мигли. На прегледа попитайте дали косата е боядисвана, защото боядисан кичур се пропуска. Боядисването е личен избор и не променя слуха.
Светлите петна са по лицето, тялото или крайниците и често имат по-тъмен ръб. Те са вродени и остават по местата си. Витилигото се появява по-късно и може да се разширява. Петната изгарят по-лесно на слънце. Защитата е с дрехи и със слънцезащитен продукт върху светлата кожа. Колко често да се ходи на дерматолог, зависи от кожата на конкретния човек.
Очите могат да са много бледи и сини, с два различни цвята, или с две багри в един ирис, най-често кафяво и синьо. Очното дъно също може да е по-светло. Остротата на зрението при тип 1 не се различава от тази при останалите хора. Отворите на слъзните каналчета могат да са изместени заедно с вътрешните ъгли, а жлезите обикновено продължават да отделят сълзи.
Какво засяга ръцете и червата
Тип 3 добавя недоразвити ръце и рамене към картината на тип 1. Мускулите на горния крайник са слаби, ставите могат да стоят свити, пръстите да са сраснали, костите на китката да са слети, а лопатката понякога стои високо. При част от тежките форми има малка глава и изоставане в развитието. Хомозиготен вариант, тоест промяна и в двете копия на PAX3, дава по-тежки скелетни прояви. Описани са семейства, в които и двамата родители имат лек тип 1, а детето с два варианта има тип 3. Вариант само в едното копие също може да даде умерен тип 3, затова тежестта не се чете само от броя копия.
Цепка на устната или небцето и спина бифида се срещат при тип 1, но сериите са твърде малки за надежден процент. Те се търсят на прегледа, без да се очакват при всяко дете. Физиотерапията и ортопедът помагат за движението на ръцете, когато има контрактури. Операция се обсъжда само ако ставата или срастването пречат на хващането.
Тип 4 съчетава пигмента и слуха с болест на Хиршпрунг. В част от дебелото черво липсват нервните клетки, които бутат съдържимото напред. Изпражненията стигат до този участък и спират, а червото над него може да се разшири. Болестта на Хиршпрунг като цяло, включително извън синдрома, се среща при около 1 на 5 000 новородени. При около 80% от тези деца липсват нервни клетки в правото черво и понякога в долната част на сигмата. При 5 до 10% липсват в цялото дебело черво. При самата болест на Хиршпрунг момчетата са около 3 до 4 пъти повече от момичетата. Синдромът засяга двата пола почти еднакво, а Хиршпрунг при него е белегът, който отделя тип 4.
При част от вариантите в SOX10 към тип 4 или тип 2 се добавя нисък мускулен тонус или засягане на миелина в нервната система. Неврологът влиза в екипа при отпуснатост или изоставане в двигателните умения.
Кои гени го причиняват и как се наследява
Най-често стига едно променено копие на гена, предадено от родител, но тип 2 и тип 4 могат да бъдат и рецесивни. Общата генетична справка посочва шест гена. PAX3 е свързан с тип 1 и тип 3. MITF и SNAI2 са свързани с тип 2. SOX10, EDN3 и EDNRB са свързани с тип 4, защото освен меланоцитите участват и в нервите на дебелото черво. Работа от 2024 г. върху генетичната диагноза добавя KITLG при тип 2 и така изброява седем гена. При част от хората генът още не е намерен.
Наследяването обикновено е автозомно-доминантно. Едно променено копие стига, а генът не е на полова хромозома, затова шансът е еднакъв за момче и за момиче. Всяко дете на човек с тип 1 и известен вариант в PAX3 има 50% шанс да наследи варианта. Шансът се отнася за варианта, не за това дали детето ще е глухо или само с бял кичур. Тежестта при брат или сестра не се предсказва от тежестта при родителя.
Малка част от случаите са нововъзникнали: вариантът се появява за първи път при детето и родителите нямат синдрома. Ако кръвният тест на двамата родители е отрицателен, рискът за следващо дете е малко над този в общото население. Причината е, че вариантът може да е само в част от половите клетки, а тестът от кръв да е чист. Отрицателната семейна анамнеза не е сигурна, докато родителите не бъдат прегледани. Лек бял кичур при майката или бащата променя съвета за следващата бременност.
При EDNRB и EDN3 обичайно са нужни две променени копия. Родителите носители най-често нямат признаци. Когато и двамата са носители, всяка бременност има 25% шанс за засегнато дете, 50% за дете носител и 25% за дете с две копия без варианта. Кръвно родство между родителите вдига шанса да носят един и същ рецесивен вариант. SOX10 по-често е доминантен или нововъзникнал.
При тип 1 почти всеки с варианта има поне един белег, но отделен белег може да липсва. Публикация от 2024 г. включва около 20% носители без пълна изява, когато оценява честотата на около 1 на 42 000.
Как се поставя диагнозата
Тип 1 се поставя клинично при два големи критерия или при един голям и два малки. Критериите са предложени от консорциум през 1992 г. и остават в GeneReviews, обновен на 20 октомври 2022 г. Те се ползват и за да се отдели тип 1 от тип 2, при който дистопията липсва.
Големите критерии се проверяват още на първия преглед.
- Вродената сензоневрална загуба на слуха е голям критерий за тип 1.
- Бял кичур или друг липсващ пигмент на косата също е голям критерий.
- Нарушен пигмент на ириса, включително две различни очи, е голям критерий.
- Изместените навън вътрешни ъгли се приемат при индекс W над 1,95.
- Засегнат родител, брат, сестра или дете е голям критерий.
Малките критерии са вродени светли петна, сраснали вежди или вежди към средата, широк и висок корен на носа с ниско стояща мека ивица между ноздрите, недоразвити крила на носа и посивяване преди 30-годишна възраст. Един изолиран бял кичур без друг белег не стига за диагноза.
Ако картината е неясна, патогенен или вероятно патогенен вариант в едното копие на PAX3 потвърждава тип 1. Вариант с неясно значение нито доказва, нито отхвърля диагнозата. Панел от няколко гена или секвениране на екзома се избира, когато фенотипът прилича и на други причини за вродена глухота. Търсят се и липсващи късове от гена, не само смяна на една буква. В три семейства, описани през 2024 г., диагнозата се потвърди, след като се намериха делеция на екзон 5 в PAX3 и голяма делеция, която включва SOX10.
Подобни на вид състояния се отсяват клинично и с генетика. Пиебалдизмът дава бял кичур и стабилни светли петна, обикновено без дистопия и без постоянна загуба на слуха. Синдромът на Тиц, също свързан с MITF, дава по-равномерна светла кожа и коса и дълбока вродена глухота. Очно-кожният албинизъм засяга зрението по-силно, а слухът обикновено е запазен. Болестта на Фогт-Коянаги-Харада е възпалителна и придобита, с увеит, а не картина от раждането.
Какви изследвания уточняват състоянието
След съмнението се проверяват слухът, очите, а при нужда червата и генът. При по-голямо дете слухът се мери с аудиограма. При бебе се използва тест на отговора на мозъчния ствол, защото детето не може да покаже, че чува. Неуспешен слухов скрининг на новороденото е чест първи знак, преди още да е назован синдромът. Неясен резултат се повтаря. Той не се приема за нормален слух.
Офталмологът гледа ириса и очното дъно и мери разстоянията за индекса W. Образното изследване на слепоочната кост не се прави на всеки. То влиза в плана, когато се обсъжда имплант или аудиограмата е необичайна. При тип 1 са описани разширен вестибуларен акведукт, разширен горен вестибулум, стеснен отвор на вътрешния слухов проход и недоразвит модиолус. В прегледа от 2023 г. анатомични особености на вътрешното ухо се срещат при до половината от хората, а липса или недоразвитие на задния полуокръжен канал при около 26%. Тези особености променят плана на операцията. Изображението, компютърна томография или магнитен резонанс, е преди импланта.
При запек и подут корем прегледът включва корема, а биопсия от правото черво търси липсващите нервни клетки. Генетичният тест е от кръв. Той казва кой ген е променен и как се наследява, но не казва колко тежки ще са слухът и пигментът. Пренатален тест, когато вариантът в семейството е известен, може да покаже дали плодът го е наследил. Той не показва кои признаци ще се появят и колко силни ще са те.
Роднините в риск се проверяват рано, за да не се изпусне слухът. Ако вариантът е известен, се изследва той. Ако не е, се прави преглед на лицето, кожата и косата и аудиограма. Родителите на дете, което изглежда единственият случай, също влизат в този преглед. Лек белег у тях мени риска за следващото дете.
Как се подпомагат слухът и речта
Генът не се поправя с лекарство. Слухът се подпомага с апарат или с кохлеарен имплант, а речта с ранна рехабилитация. При лека и умерена загуба се пробват слухови апарати. При дълбока вродена глухота често се обсъжда кохлеарен имплант, който стимулира слуховия нерв отвътре в охлюва. Решението зависи от степента, от анатомията на ухото и от възрастта, на която глухотата е разпозната.
Систематичният преглед от 2023 г. събира 16 проучвания, 179 души и поне 194 импланта. При повечето слухът, разбирането на реч и разбираемостта на говора се подобряват, а резултатите са сравними с тези при други деца с вродена глухота. Качеството на проучванията е скромно: предимно малки серии без контролна група. Около операциите са описани 11 усложнения. Метаанализ от юли 2024 г. сравнява 132 души със синдрома и 815 души с имплант по друга причина. Няма значима разлика в скалите за слухово поведение, разбираемост на речта и родителската оценка на слушането и говоренето в ежедневието.
Ранната рехабилитация носи по-добър езиков резултат. В подкрепата влизат жестов език, четене по устните, логопед и технически средства за общуване. Успешният имплант улеснява речта и участието в обикновено училище при част от децата. Той не отменя жестовия език, ако семейството го е избрало. Без ранна подкрепа на слуха речта и част от етапите на развитието изостават. Най-добрите описани резултати са при ранна диагноза, навременен имплант и редовна слухова рехабилитация.
Генната терапия и клетъчните подходи са изпитвани при животни и остават експериментални. Те не са лечение, което се предлага в клиника. Дали имплантът се поставя и как се финансира в България, решава екипът по местните правила.
Кога да потърсите лекар при синдром на Уаарденбург
Потърсете лекар при неуспешен слухов скрининг, при бял кичур със съмнение за слух и веднага при признаци на чревно запушване. Педиатърът или личният лекар насочва към УНГ и към лекар генетик. Комбинацията от различен цвят на очите и съмнение, че бебето не се сепва от звук, не се чака до яслата.
При червата прагът е по-остър. Новородено без първо изхождане до 48-ия час, със зелено или кафяво повръщане и с подут корем, се нуждае от спешна помощ. В България номерът е 112. След преглед с пръст може да последва внезапно обилно изхождане. Лекарят търси този белег при прегледа.
Признаците при по-голямо дете са други. Упорит запек, който не се влияе от лаксативи през устата, подут корем и изоставане в теглото при дете с пигментни петна се обсъждат с педиатър. Домашна диета с повече фибри не замества прегледа, когато запекът е такъв. Най-честото усложнение на болестта на Хиршпрунг е ентероколит, възпаление на червото, което може да дойде преди или след операция.
Подут корем, температура, диария, повръщане, отпадналост, кръв от правото черво или картина на шок при дете с болест на Хиршпрунг изискват болница веднага. Ентероколитът може да бъде животозастрашаващ и преди, и след операцията. При тези признаци отново се звъни на 112, вместо да се чака планов час. Операцията маха участъка без нервни клетки и съшива здравото черво. Понякога преди това се прави временна колостома. Детският хирург решава обема на операцията.
| Какво забелязвате | Какво да направите |
|---|---|
| Неуспешен слухов скрининг при новородено | УНГ преглед и изследване на слуха, без да се чака училище |
| Бял кичур или различен цвят на очите и съмнение за слух | Педиатър или личен лекар за насочване към слух и генетика |
| Няма първо изхождане до 48-ия час, зелено или кафяво повръщане, подут корем | Обадете се на 112 |
| След операция за Хиршпрунг има подут корем, температура, диария и отпадналост | Спешно в болница заради възможен ентероколит |
| Световъртеж или нестабилна походка при запазен слух | УНГ преглед, защото може да е засегнат равновесният орган |
Как се живее със синдрома
Хората със синдрома живеят обичайно дълго, ако слухът, кожата и при тип 4 червата се проследяват. Ежедневието се гради около тези три неща. Слънцезащитата върху светлите петна остава с години. При тип 3 физиотерапията поддържа обхвата на ръцете. Ако разликата във външността тежи на детето, разговорът с психолог може да подкрепи увереността. Не всяко дете има нужда от такъв разговор.
Около детето се събират УНГ лекар, специалист по слуха, офталмолог, дерматолог, логопед и лекар генетик. При тип 3 се добавя ортопед, при тип 4 детски хирург или гастроентеролог. Педиатърът или личният лекар подрежда прегледите. Кой преглед се прави първи в България, зависи от местната организация на грижата.
Жените с по-висок шанс за дете с тип 1 обсъждат фолиева киселина с акушер-гинеколога заради възможна връзка с дефекти на невралната тръба. GeneReviews от 2022 г. посочва, че няма проучвания при хора, които да определят дозата при този синдром. Акушер-гинекологът я съобразява с бременността.
Преди следваща бременност генетикът отговаря на четири конкретни въпроса.
- Попитайте кой ген е намерен и дали наследяването е доминантно или рецесивно.
- Уточнете шанса за всяка следваща бременност при този конкретен вариант.
- Попитайте дали родителите също трябва да бъдат прегледани и изследвани.
- Проверете дали лабораторията е търсила и липсващи участъци от гена.
Отговорите сменят плана. Доминантен вариант в PAX3 и рецесивни варианти в EDNRB не носят един и същ риск. Тестът по време на бременност, ако се направи, показва само дали вариантът е наследен.
Често задавани въпроси
Заразен ли е синдромът на Уаарденбург?
Не, синдромът не се предава чрез контакт, целувка или общи вещи. Той идва от вариант в ген, наличен от зачеването. Храненето и инфекциите след раждането не го причиняват. Човек със синдрома може да ходи на ясла и училище, както слухът и общото състояние позволяват.
Нормална ли е продължителността на живота?
Хората със синдрома обикновено живеят толкова дълго, колкото останалите, ако слухът и при тип 4 червата се лекуват навреме. Самото име на диагнозата не скъсява живота. Качеството му зависи от това дали речта е подкрепена рано и дали чревното запушване е разпознато. Тежкият ентероколит е отделен риск и изисква болница.
Какъв е шансът следващото дете да го има?
При известен доминантен вариант в PAX3 всяко следващо дете има 50% шанс да наследи варианта. Шансът не казва дали то ще е глухо. При рецесивни варианти в EDNRB или EDN3, когато и двамата родители са носители, шансът за засегнато дете е 25% на бременност. Ако родителите са с отрицателен тест, рискът е малко над обичайния заради възможен скрит вариант в половите клетки.
Помага ли кохлеарният имплант при този синдром?
При дълбока вродена глухота имплантът често подобрява слуха и речта, с резултати, близки до тези при други деца с вродена глухота. Преглед от 2023 г. и метаанализ от 2024 г. намират сходни скали за слух и говор спрямо деца без този синдром. Проучванията са предимно малки серии. Анатомията на ухото се гледа с образно изследване преди операцията.
Еднакви ли са признаците в едно семейство?
Признаците варират силно дори при един и същ вариант. Родител може да има само ранен сив кичур, а детето дълбока глухота и светли петна. Затова тежестта при брат или сестра не се предсказва от тежестта при родителя. Прегледът на майката и бащата остава полезен, защото лек белег у тях мени генетичния съвет.
Винаги ли има болест на Хиршпрунг?
Болест на Хиршпрунг има при тип 4, а не при тип 1 и тип 2. Тип 3 се познава по ръцете, не по червата. Запекът при тип 4 идва от липсващи нервни клетки в част от дебелото черво и се решава с хирург, не с продължителна домашна диета. Новородено без изхождане до 48-ия час, с повръщане и подут корем, се насочва към спешна помощ.
Може ли тест по време на бременност да предскаже тежестта?
Тестът може да покаже дали плодът е наследил известния семеен вариант. Той не показва дали ще има глухота, бял кичур или тежки ръце. Поради тази несигурност пренаталното изследване се обсъжда с генетик, а не се прави, за да се избере „лек“ или „тежък“ ход. Доза фолиева киселина при по-висок шанс за тип 1 също се решава от акушер-гинеколога, защото при синдрома няма установена схема.

Заключение
Слухът, цветът на косата и очите и при тип 4 червата се планират заедно, защото идват от едно и също нарушение в клетките на нервния гребен. Типът и генът показват колко често слухът е засегнат и дали има смисъл да се търси болест на Хиршпрунг. Те не предсказват точния ход при конкретното дете: в една фамилия глухотата и белият кичур се разпределят различно.
Ако скринингът на новороденото е неуспешен или виждате бял кичур и различен цвят на очите, помолете педиатъра за изследване на слуха и за насочване към генетик. Попитайте кой ген е намерен, дали са търсени и липсващи участъци, и какъв е шансът за следваща бременност при този вариант. Новородено без изхождане до 48-ия час, със зелено или кафяво повръщане и с подут корем, се насочва към 112, преди да се чака планов преглед.
Източници
- Waardenburg syndrome. MedlinePlus Genetics, актуализация 2023 г.
- Waardenburg Syndrome. National Organization for Rare Disorders, 26 февруари 2026 г.
- Milunsky JM: Waardenburg Syndrome Type I. GeneReviews, 20 октомври 2022 г.
- Winters R, Masood S: Waardenburg Syndrome. StatPearls, 4 май 2025 г.
- Waardenburg Syndrome: Symptoms & Causes. Cleveland Clinic, 15 август 2022 г.
- Tabor D: Waardenburg syndrome. DermNet, август 2021 г.
- Song J, Feng Y, Acke FR et al.: Hearing loss in Waardenburg syndrome: a systematic review. Clinical Genetics, април 2016 г.
- Lovett A, Eastwood M, Metcalfe C et al.: Outcomes of Cochlear implantation in early-deafened patients with Waardenburg syndrome: A systematic review and narrative synthesis. Laryngoscope Investigative Otolaryngology, 11 юли 2023 г.
- Qin F, Guo S, Yin X et al.: Auditory and speech outcomes of cochlear implantation in patients with Waardenburg syndrome: a meta-analysis. Frontiers in Neurology, 11 юли 2024 г.
- Symptoms & Causes of Hirschsprung Disease. National Institute of Diabetes and Digestive and Kidney Diseases, септември 2021 г.
- Definition & Facts for Hirschsprung Disease. National Institute of Diabetes and Digestive and Kidney Diseases, септември 2021 г.
- Buonfiglio PI, Izquierdo A, Pace MV et al.: Comprehensive Approach for the Genetic Diagnosis of Patients with Waardenburg Syndrome. Journal of Personalized Medicine, 27 август 2024 г.